August 2026

Klinische Studien: Garant für Sicherheit und Innovation in der Gesundheitsversorgung

Klinische Studien sind die Grundlage medizinischer Innovation und Garant für die kontinuierliche Gewährleistung größtmöglicher Patientensicherheit. Neue Medikamente und Therapien werden hier systematisch auf Wirksamkeit und Sicherheit geprüft, schwerkranke Patientinnen und Patienten erhalten frühzeitig Zugang zu modernsten Therapien, zudem stärken Studien den Innovations‑ und Wirtschaftsstandort Deutschland. Politisch diskutiert werden rund um klinische Studien insbesondere Bürokratieabbau, Fachkräftemangel und Datenschutz. Zudem geht es um die Frage, wie Rahmenbedingungen so gestaltet werden können, dass hochwertige Studien noch häufiger in Deutschland durchgeführt werden.

Was sind klinische Prüfungen?

In klinischen Prüfungen werden medizinische Innovationen – zum Beispiel ein neues Arzneimittel, eine Operationstechnik oder ein Diagnostikverfahren – unter klar definierten Bedingungen an Menschen untersucht. Ziel ist es, belastbar zu zeigen, welche Risiken und Nebenwirkungen auftreten.

Was ist der Unterschied zwischen präklinischer und klinischer Forschung?

Präklinische Forschung findet am Computer im Labor und in Tiermodellen statt. Ziel von präklinischer Forschung ist es zu klären, ob ein Ansatz grundsätzlich wirkt, welche Dosisbereiche sinnvoll sind und welche toxischen Effekte auftreten können, ohne Menschen einem unkalkulierbaren Risiko auszusetzen. Die präklinische Phase wirkt wie ein Filter: Von etwa 5.000–10.000 Substanzen erreichen oft nur rund 10 Wirkstoffe die klinische Testung, die Menschen dann direkt einbindet. Dafür müssen die zuvor gewonnen Daten belegen, dass ein Wirkstoff wahrscheinlich wirksam und hinreichend sicher für erste Anwendungen am Menschen ist. 

Wie laufen klinische Prüfungen ab?

Arzneimittel-Studien laufen in vier Phasen ab, die jeweils unterschiedliche Ziele haben. Erst wenn eine Phase ausreichende Ergebnisse liefert, wird zur nächsten Phase übergegangen, wobei spätere Phasen auch teilweise überlappend durchgeführt werden können:

  • Phase I mit zumeist wenigen Dutzend gesunden Freiwilligen: geprüft werden vor allem Sicherheit, Verträglichkeit, wie der Wirkstoff im Körper verteilt und abgebaut wird und welche Dosen grundsätzlich infrage kommen. Ziel ist nicht Heilung, sondern das grundsätzliche Sicherheitsprofil beim Menschen.
  • Phase II mit etwa 100–300 Patientinnen und Patienten mit der Zielerkrankung: hier geht es um erste Daten zur Wirksamkeit, die optimale Dosierung und weitere Informationen zu Nebenwirkungen.
  • Phase III mit Hunderten bis mehreren Tausend Erkrankte weltweit: Der neue Wirkstoff wird in der Regel mit Standardtherapie oder Placebo verglichen, um Wirksamkeit und Verträglichkeit möglichst genau zu belegen. Diese Daten bilden die Hauptgrundlage für die Zulassung.
  • Phase IV, Studien nach der Zulassung im Versorgungsalltag: Sie liefern zusätzliche Informationen zu Langzeitsicherheit, seltenen Nebenwirkungen und zur Anwendung in bestimmten Subpopulationen wie älteren Menschen oder Kindern und Jugendlichen.

Warum sind klinische Studien wichtig?

Klinische Studien bilden die Grundlage für medizinischen Fortschritt sowie eine kontinuierlich sichere Versorgung von Patientinnen und Patienten. Ohne sie gäbe es praktisch kein einziges zugelassenes Medikament und deutlich weniger Behandlungs- und Heilungsmöglichkeiten gerade auch bei schweren Erkrankungen.

  • Qualität und Sicherheit der Versorgung: Die in Studien gewonnenen Daten sind die Grundlage dafür, dass Behörden Wirksamkeit und Sicherheit eines Medikaments objektiv bewerten können – und basierend darauf sichere und hochwertige Behandlungsmethoden zulassen können.
  • Nutzen für Patientinnen und Patienten: Bürgerinnen und Bürger profitieren insgesamt von einer kontinuierlich besseren Gesundheitsversorgung, für die klinische Studien die Grundlage sind. Zudem kann gerade für viele schwerkranke oder bis dato austherapierte Menschen die Teilnahme an einer klinischen Studie eine neue und zusätzliche Therapieoption sein.
  • Bedeutung für den Forschungs‑ und Wirtschaftsstandort: Länder, in denen vielen Studie durchgeführt werden, können neue Therapien schneller einführen und Patientinnen und Patienten haben frühen Zugang zu neuen Heilungskonzepten. Durch klinische Studien entstehen zudem Arbeitsplätze, wissenschaftliche Netzwerke und ein positives Innovationsumfeld.

Welche Bedeutung haben klinische Studien für Patientinnen und Patienten?

Patientinnen und Patienten profitieren erheblich von klinischen Studien:

  • Bessere Gesundheitsversorgung insgesamt: Klinische Studien sind die Grundlage, damit neue Therapien in die breite Versorgung kommen. Gleichzeitig lernen Ärztinnen und Ärzte im Rahmen von Studien früh, wie neue Medikamente optimal eingesetzt werden, und können das Wissen in der Versorgung anwenden.
  • Zusätzliche Therapieoptionen: Klinischen Studien bieten insbesondere Menschen, bei denen die bisherigen Behandlungen nicht (mehr) ausreichend wirken oder als ausgereizt gelten, neue Möglichkeiten. Für sie kann die Teilnahme an einer Studie die buchstäblich letzte Chance auf Behandlung oder Heilung sein.
  • Engmaschige Betreuung und Sicherheit: Studienteilnehmende werden meist intensiver überwacht als in der normalen Versorgung oder beim Off-Label-Use von Medikamenten. Es gibt häufigere Arztkontakte, detaillierte Untersuchungen und strukturierte Nachsorge. Das ermöglicht, Nebenwirkungen und Komplikationen frühzeitig zu erkennen und gegenzusteuern.
  • Selbstbestimmung und Information: Klinische Studien stärken die informierte Entscheidung von Patientinnen und Patienten. Über patientenfreundliche Informationsangebote und -portale können sich Betroffene gezielt über laufende Studien und potenzielle neue Behandlungsmöglichkeiten informieren.

Welche gesetzlichen Regelungen gibt es zu klinischen Studien?

In der EU und in Deutschland dürfen klinische Studien nur unter klar geregelten und streng überwachten Bedingungen stattfinden. Zum gesetzlichen Rahmen gehören unter anderem:

  • Clinical Trials Regulation (CTR): Die EU-Verordnung Nr. 536/2014 über klinische Prüfungen mit Humanarzneimitteln gilt seit 2022 in der gesamten EU. Sie legt fest, wie klinische Prüfungen genehmigt, durchgeführt, überwacht und gemeldet werden dürfen – mit gemeinsamen Standards für Patientenschutz, Meldepflichten bei Nebenwirkungen und Transparenz in der EU‑Datenbank CTIS. 
  • Arzneimittelgesetz (AMG): In Deutschland definiert das AMG unter anderem, welche klinischen und präklinischen Daten für eine Zulassung nötig sind und welche Anforderungen zum Schutz der Teilnehmenden gelten. Die Genehmigung von Arzneimittelprüfungen erfolgt durch das Bundesinstitut für Arzneimittel und Medizinprodukte (BfArM) bzw. für Impfstoffe und biomedizinische Produkte durch das Paul‑Ehrlich‑Institut (PEI). Eine unabhängige Ethik‑Kommission ist immer am Genehmigungsverfahren beteiligt und in der Regel ist ihre zustimmende Bewertung Voraussetzung.
  • Medizinforschungsgesetz (MFG): Mit dem MFG von 2024 wurden Genehmigungs- und Zulassungsverfahren für klinische Prüfungen in Deutschland beschleunigt und entbürokratisiert, bei unverändert hohen Sicherheitsstandards. Damit soll der Standort Deutschland für klinische Forschung attraktiver werden, ohne Abstriche beim Patientenschutz zu machen.
  • Good Clinical Practice (GCP): Klinische Studien müssen zudem nach den Regeln der „Guten Klinischen Praxis“ durchgeführt werden – einem international anerkannten Qualitätsstandard. 
  • Patientenrechte und Einwilligung: Ergänzend greifen allgemeine Patientenrechte insbesondere aus dem Patientenrechtegesetz, dem Standesrecht der Ärzteschaft und dem Datenschutzrecht. Hier setzen die Inhalte der Deklaration von Helsinki die ethischen Leitplanken für die Teilnahme von Ärztinnen und Ärzten an der klinischen Forschung.

Wie kann man an klinischen Studien teilnehmen?

Grundsätzlich kann jede Person an einer klinischen Studie teilnehmen, wenn sie die medizinischen Voraussetzungen erfüllt und freiwillig zustimmt. Ob jemand geeignet ist, wird über Ein- und Ausschlusskriterien festgelegt, etwa Alter, Diagnose, Krankheitsstadium, Vorerkrankungen, Begleitmedikamente oder Risikofaktoren wie Schwangerschaft. Bei Arzneimittelstudien gibt es zwei große Gruppen:

  • Gesunde Freiwillige, vor allem in Phase I, um Verträglichkeit und Dosierung zu prüfen
  • Patientinnen und Patienten mit einer bestimmten Erkrankung, insbesondere in Phasen II–IV

Für besonders schutzbedürftige Personen (z.B. Kinder, Schwangere, Menschen mit eingeschränkter Entscheidungsfähigkeit) gelten zusätzliche gesetzliche Anforderungen und Schutzmechanismen. Interessierte können gezielt nach passenden Studien suchen, etwa über ihre behandelnden Ärztinnen und Ärzte, spezielle Online-Studienregister oder Informationsseiten von Kliniken. 

Ein typischer Ablauf, wenn man eine passende Studie gefunden hat, sieht wie folgt aus:

  1. Erste Kontaktaufnahme: Interessierte besprechen mit dem Studienzentrum oder mit ihrer behandelnden Ärztin, ihrem behandelnden Arzt, ob grundsätzlich eine Eignung besteht.
  2. Vorprüfung und Einschlusskriterien: Die Studienleitung checkt anhand von Akten, Fragebögen und ggf. ersten Untersuchungen, ob die Ein- und Ausschlusskriterien erfüllt sind.
  3. Aufklärungsgespräch: Studienärztinnen und -ärzte erklären Ziel, Ablauf, Vorteile, Risiken, Alternativen, Zeitaufwand und notwendige Untersuchungen und beantworten Fragen. Man erhält im Nachgang ein schriftliches Patienteninformationsblatt mit allen Informationen.
  4. Einwilligungserklärung: Wer teilnehmen möchte, unterschreibt je eine Einwilligung („informed consent“) zur Studienteilnahme und – separat – zur Nutzung der Gesundheitsdaten. Wichtig: Die Teilnahme ist freiwillig, die Einwilligung kann jederzeit ohne Angabe von Gründen widerrufen werden.
  5. Eingangsuntersuchung („Screening“): Vor offiziellem Start erfolgen eine gründliche körperliche Untersuchung, Bluttests und ggf. weitere diagnostische Verfahren, um die Eignung endgültig zu bestätigen.
  6. Studienbesuche und Behandlung: Während der Studie nimmt man an geplanten Visiten teil, erhält die Prüfbehandlung oder Vergleichstherapie, und es werden regelmäßig Wirksamkeit und Sicherheit überwacht. Alle Untersuchungen richten sich nach einem vorgegebenen Prüfplan (Protokoll).
  7. Nachbeobachtung: Oft gibt es eine Zeit nach Ende der eigentlichen Behandlung, in der Kontrolltermine stattfinden, um Langzeitwirkungen und Sicherheit zu erfassen.

Was sind Vor- und Nachteile einer Teilnahme an klinischen Studien?

Die Teilnahme an einer klinischen Studie kann große Chancen bieten, bringt aber auch Risiken und Belastungen mit sich. Ob die Vorteile überwiegen, hängt stark von der persönlichen Situation, der Erkrankung und eigenen Prioritäten ab. Lediglich freiwillige Teilnehmer an Phase I Prüfungen dürfen neben der Kompensation ihrer Auslagen eine zusätzliche Aufwandsentschädigung erhalten. 

Mögliche Vorteile und Chancen:

  • Studienteilnehmerinnen und -teilnehmer leisten einen wichtigen Beitrag zum medizinischen Fortschritt, von denen spätere Patientengenerationen profitieren.
  • Patientinnen und Patienten erhalten durch klinische Studien Zugang zu innovativen Therapien, die mitunter erst Jahre später in der Regelversorgung ankommen.
  • Teilnehmende profitieren von einem besonders hohen Behandlungsniveau, etwa durch sehr engmaschige medizinische Betreuung.
  • Teilnehmende erhalten mehr Informationen über die eigene Erkrankung, etwa über Laborwerte und Untersuchungen, die in der Routineversorgung nicht durchgeführt werden.


Mögliche Nachteile und Risiken:

  • Bei Teilnehmenden können unbekannte oder stärkere Nebenwirkungen auftreten, da neue Medikamente noch nicht umfassend erforscht oder Nebenwirkungen sehr selten sind.
  • Der individuelle Nutzen einer Therapie für Patientinnen und Patienten kann sehr unterschiedlich sein und ist nicht garantiert.
  • Die Teilnahme an klinischen Studien kostet Zeit etwa für zusätzliche Visiten, Fragebögen und Untersuchungen.
  • Die Unsicherheit, ob die neue Behandlung wirkt und wie gut sie vertragen wird, kann für Patientinnen und Patienten emotional belastend sein.

Wie werden Teilnehmende bei klinischen Prüfungen geschützt?

Teilnehmende an klinischen Prüfungen werden durch ein ganzes Bündel aus Gesetzen, unabhängiger Kontrolle und praktischen Sicherheitsmaßnahmen geschützt. Ziel ist immer, Nutzen und Risiko verantwortbar zu halten und die Rechte der Patientinnen und Patienten zu sichern:

  • Gesetzliche Vorgaben: In der EU und in Deutschland regeln verschiedene Gesetze die Durchführung von klinischen Prüfungen (s. oben) mit dem Ziel, die Sicherheit von Teilnehmenden zu gewährleisten.
  • Unabhängige Ethikkommissionen: Bevor eine klinische Prüfung beginnen darf, muss eine Genehmigung durch die zuständige Bundesoberbehörde vorliegen, bei der auch eine unabhängige Ethikkommission eingebunden wird. Ihre Aufgabe dabei ist es, zu prüfen, ob die Prüfung ethisch vertretbar ist, ob Nutzen und Risiko angemessen sind, die Aufklärung verständlich erfolgt und besonders schutzbedürftige Gruppen ausreichend geschützt werden.
  • Informierte Einwilligung („Informed Consent“): Ein zentraler Schutzmechanismus ist die Einwilligung nach umfassender Aufklärung durch eine Ärztin oder Arzt. Potenzielle Teilnehmende müssen vorab verständlich über Ziel, Ablauf, mögliche Nutzen und Risiken, Alternativen, Datenschutz und ihre Rechte informiert werden und ausreichend Zeit zum Nachdenken erhalten. Die Teilnahme ist freiwillig und die erteilte Einwilligung kann jederzeit ohne Angabe von Gründen widerrufen werden.
  • Medizinische Überwachung und Sicherheitsregeln: Während der Studie wird der Gesundheitszustand der Teilnehmenden engmaschig überwacht. Der Prüfplan enthält klare Kriterien, bei welchen unerwünschten Ereignissen die Dosis angepasst, die Behandlung unterbrochen oder die Studie für einzelne Teilnehmende oder insgesamt beendet wird. Behörden und Ethikkommissionen können bei Sicherheitsbedenken jederzeit eingreifen.
  • Versicherung und Entschädigung: In Deutschland verpflichtet das Arzneimittelgesetz die Auftraggeber bei fast allen klinischer Prüfungen, eine spezielle Probandenversicherung abzuschließen. Diese Versicherung entschädigt Teilnehmende, wenn es zu studienbedingten gesundheitlichen Schäden kommt.
  • Datenschutz und Vertraulichkeit: Während der Studie werden personenbezogene Daten streng vertraulich behandelt. In der Regel werden sie pseudonymisiert, sodass auswertende Stellen keine direkten Rückschlüsse auf die Person ziehen können.

Wer führt klinische Studien durch?

Klinische Studien werden gemeinsam von mehreren Akteuren getragen. Initiiert, organisiert und finanziert wird eine klinische Studie in der Regel durch einen sogenannten Sponsor, etwa ein forschendes Pharmaunternehmen, eine Universitätsklinik oder auch eine öffentliche Einrichtung oder Stiftung. Das Gesetz erlaubt auch, das sich mehrere Unternehmen diese Aufgabe teilen, die sogenannte Co-Sponsorenschaft. Der Sponsor entwickelt das Studienkonzept, stellt das Prüfmedikament bereit, kümmert sich um Genehmigungen, Versicherung, Qualitätskontrolle und die Veröffentlichung der Ergebnisse. Der Sponsor finet und beauftragt zudem Studienzentren, die die eigentliche Durchführung am Menschen übernehmen. Das können Krankenhäuser, Universitätskliniken oder niedergelassene Praxen sein. Dort sind Prüfärztinnen und -ärzte für die medizinische Betreuung der Teilnehmenden, die Umsetzung des Studienprotokolls und die Dokumentation der Daten vor Ort verantwortlich. Eine wichtige Rolle spielen zudem Study Nurses und Studienkoordinatorinnen und -koordinatoren, die an den Studienzentren arbeiten. Sie organisieren Termine, begleiten Aufklärungsgespräche, überwachen Medikamentengaben, erfassen Daten und sind wichtige Ansprechpersonen für Patientinnen und Patienten. Teile der Aufgaben des Sponsors können auch an sogenannte Auftragsforschungsinstitute (Engl. Contract Research Organisation – CRO) delegiert werden, die Verantwortung bleibt jedoch jederzeit beim Sponsor.

Inwieweit tragen klinische Studien zum Innovations- und Wirtschaftsstandort Deutschland bei?

Klinische Studien tragen wesentlich dazu bei, dass Deutschland als Innovations- und Wirtschaftsstandort in der Medizin konkurrenzfähig bleibt. Klinische Studien gelten als „Innovationsmaschinen“. In Ländern mit einer hohen Anzahl an Studien werden neue Therapien früher eingesetzt, Standards schneller aktualisiert und Ärztinnen und Ärzte sammeln früh praktische Erfahrung mit innovativen Wirkstoffen. Patientinnen und Patienten erhalten häufiger die Möglichkeit, frühzeitig an neuen Therapien teilzuhaben – oft Jahre vor der regulären Zulassung. Zudem ist klinische Forschung ein wichtiger Wirtschaftsfaktor. In Deutschland geben forschende Pharmaunternehmen pro Jahr für Forschung und Entwicklung aus, ein erheblicher Teil entfällt auf klinische Studien. Diese Ausgaben schaffen direkte Arbeitsplätze in Unternehmen, Studienzentren und Hochschulen sowie indirekte Jobs bei Dienstleistern, IT‑Firmen, Laboren und Logistik.

Welche politischen Themen werden rund um klinische Studien diskutiert?

Rund um klinische Studien wird in Deutschland sehr intensiv politisch diskutiert. Die wichtigsten Themen sind:

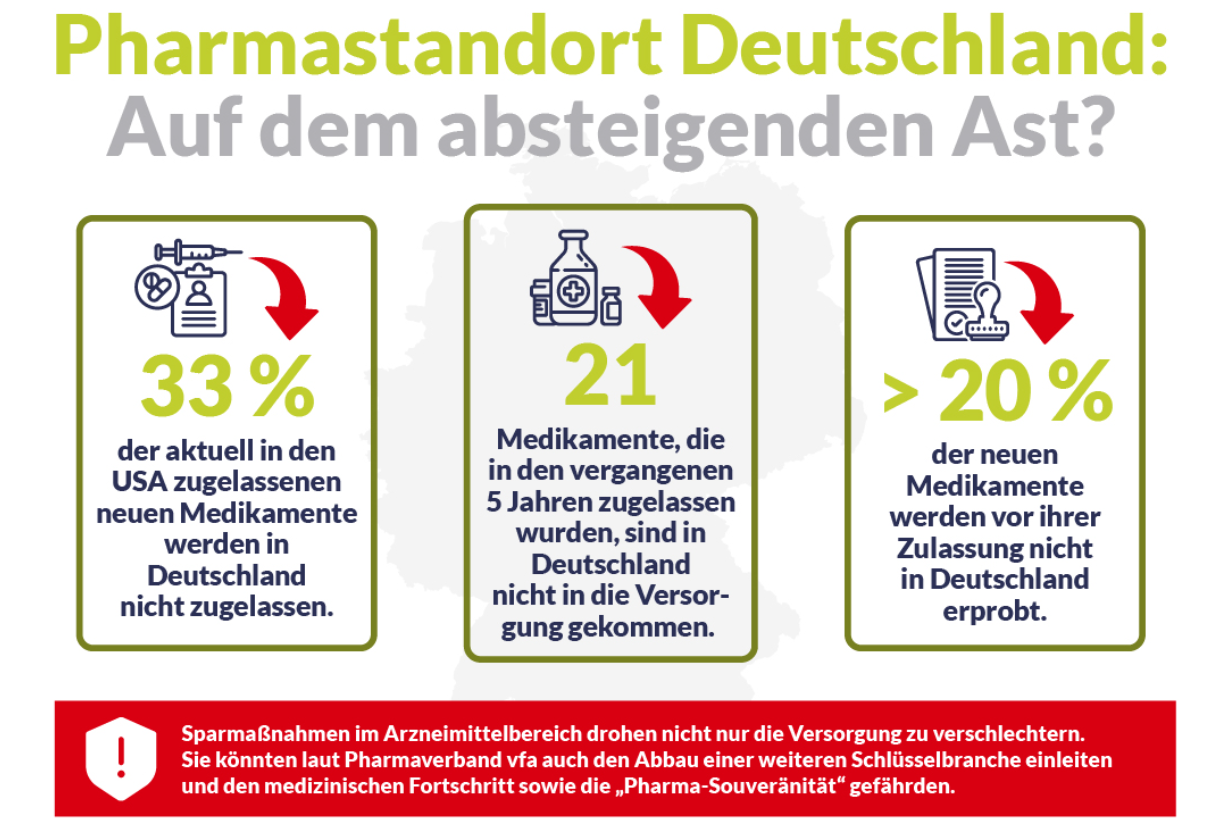
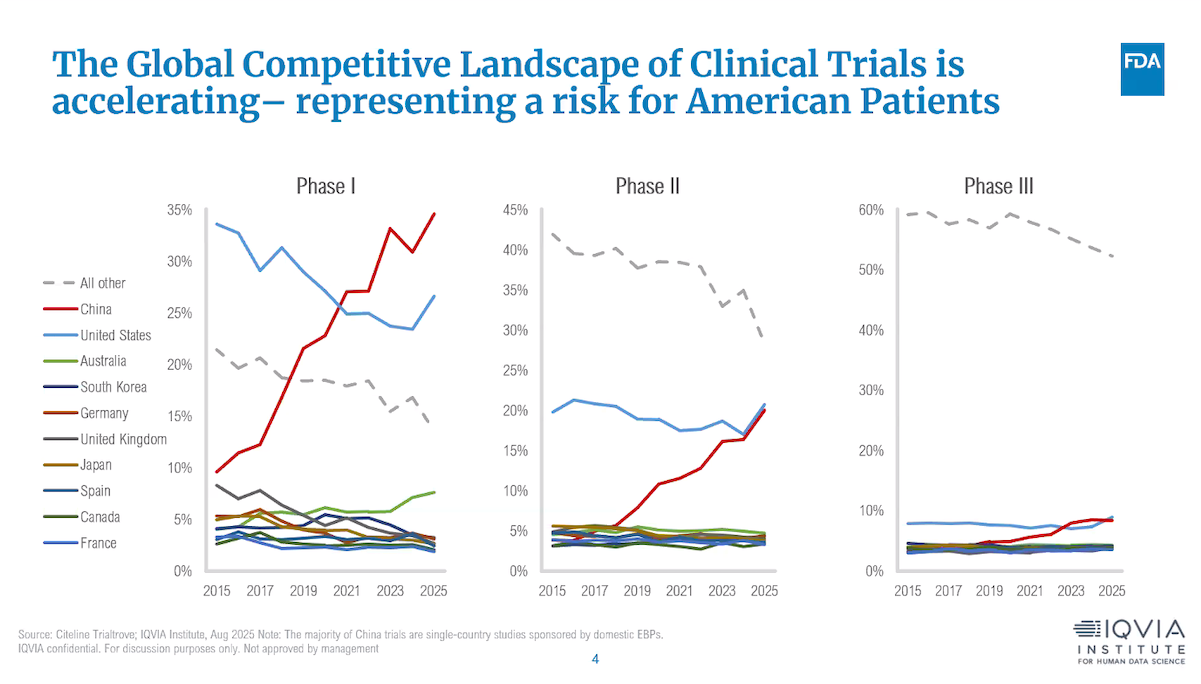
  • Standortattraktivität und Bürokratie: Studien zeigen, dass Deutschland bei industriegesponserten klinischen Studien deutlich an Boden verloren hat. Branche und Wissenschaft kritisieren vor allem langwierige Genehmigungsprozesse, komplexe Verträge zwischen Kliniken und Unternehmen sowie hohe bürokratische Belastungen für Ärztinnen und Ärzte.
  • Finanzierung, Spargesetze und Arzneimittelpolitik: Verbände warnen, dass bestimmte Sparmaßnahmen – etwa im GKV‑Finanzstabilisierungsgesetz oder bei der Nutzenbewertung – den Anreiz für neue klinische Studien hierzulande mindern, da sich Innovationen schlechter refinanzieren lassen.
  • Fachkräftemangel: Es fehlen insbesondere Study Nurses, Studienkoordinatorinnen und -koordinatoren sowie ärztliches Personal.
  • Digitalisierung, Gesundheitsdaten und Datenschutz: Viele Akteure sehen strenge, aber uneinheitliche Datenschutzregeln in Deutschland, fehlende Datenstandards und analoge Prozesse als Hemmnisse für Studienrekrutierung und Auswertung.
  • Zugang für Patientinnen und Patienten und Öffentlichkeitsarbeit: Auch der Zugang zu Studien ist ein politisches Thema. Noch immer wissen viele Patientinnen und Patienten gar nicht, welche Studien für sie infrage kämen.

Was fordert Pharma Deutschland zu klinischen Studien?

Pharma Deutschland betont, dass klinische Studien vor allem dort initiiert werden, wo verlässliche Rahmenbedingungen, Planungssicherheit und innovationsfreundliche Strukturen bestehen. Aus Sicht des Verbandes braucht es daher eine Arzneimittelpolitik, die die Bedeutung der klinischen Forschung und Entwicklung anerkennt und stärkt, sowie verlässliche Regeln für die nachfolgende Einbindung in die frühe Nutzenbewertung (AMNOG). Ebenso wichtig sind aus Sicht von Pharma Deutschland schlankere, schnellere und praxistaugliche Genehmigungsverfahren, weniger Bürokratie sowie eine bessere personelle Ausstattung der Studienstandorte. Zusätzlich sollte die Ausbildung von Fachkräften gezielt gefördert werden, damit klinische Forschung in Deutschland langfristig leistungsfähig bleibt.

„Deutschland ist bei der Anzahl industriegesponserter klinischer Studien im internationalen Vergleich in den letzten Jahren stark abgerutscht. Gründe dafür sind langwierige Genehmigungsprozesse, komplexe Verträge zwischen Kliniken und Unternehmen sowie ausufernde Bürokratie.“
Dr. Andreas Franken Stabsstelle Elektronische Verfahren / Klinische Forschung
Pharma Deutschland Faktenpapier

Forschung & Entwicklung

Wie pharmazeutische Forschung hilft, neue Wirkstoffe zu entwickeln, Versorgung zu sichern und Deutschlands Wettbewerbsfähigkeit als High-Tech-Standort zu fördern – von der klinischen Studie bis zur Marktreife.
Klinische Prüfungen

Standardvertragsmuster für Sponsor, Prüfzentrum und CRO

Standardvertragsmuster klinische Prüfungen für Sponsoren, Prüfzentren und Auftragsforschungsinstitute (CROs)
Zeichenfläche 1